麻省理工学院的研究人员正利用机器学习简化类药分子的筛选过程,这些分子能够附着于致病蛋白质并改变其功能。
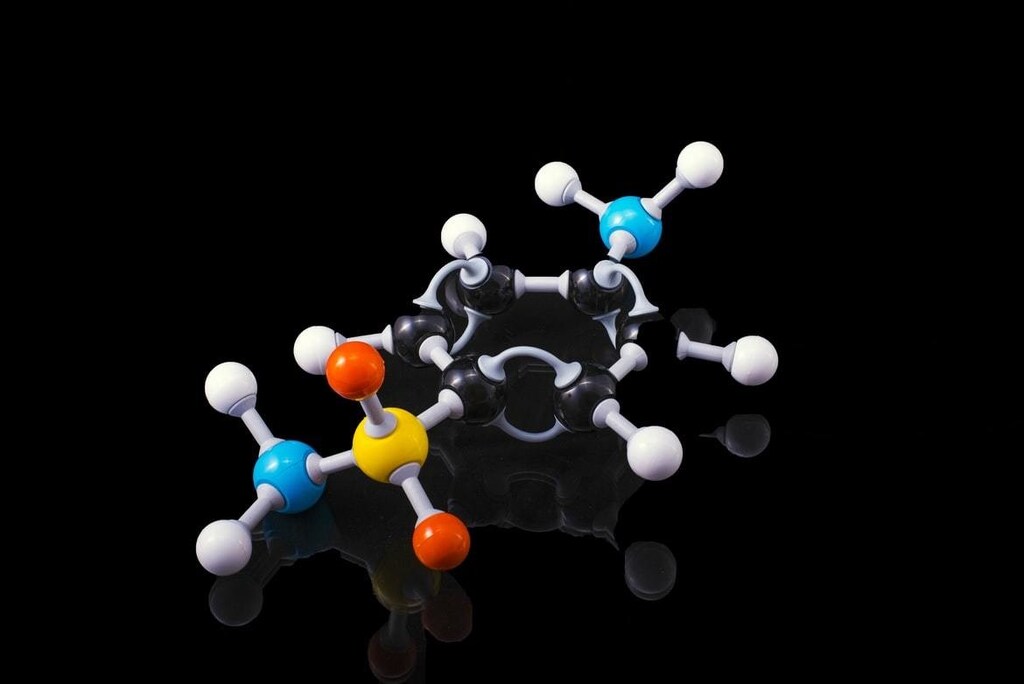
他们开发了一种深度学习模型,仅凭分子结构的二维图示,就能预测分子的三维形状。
他们的系统 GeoMol 只需几秒钟便可处理分子,性能优于其他机器学习模型。
为了发现有效的新药,科学家会寻找能够附着于致病蛋白质并改变其功能的类药分子。要了解分子如何附着于蛋白质的特定表面,掌握其三维形状至关重要。
但单个分子可能折叠成数千种不同形态,因此通过实验解开这个谜题既耗时又昂贵,犹如在分子构成的草堆里寻找一根针。
麻省理工学院的研究人员正利用机器学习简化这项复杂任务。他们开发了一种深度学习模型,仅凭分子结构的二维图示,就能预测分子的三维形状。分子通常以小型图结构表示。
他们的系统 GeoMol 只需几秒钟便可处理分子,性能优于其他机器学习模型,包括一些商业方法。计算机科学与人工智能实验室(CSAIL)博士后、论文共同第一作者奥克塔维安-尤金·加内亚表示,GeoMol 有望通过减少制药公司需要在实验室中测试的分子数量,加快药物发现进程。
化学工程系研究生、论文共同第一作者拉格纳吉特·帕塔奈克说:“思考这些结构如何在三维空间中移动时,会发现分子中真正具有柔性的其实只有某些部分,也就是可旋转键。我们工作的一项关键创新,是像化学工程师那样思考如何对构象柔性建模。关键在于尝试预测结构中可旋转键的可能分布。”
其他作者包括:化学工程学 Henri Slezynger 职业发展助理教授康纳·W·科利;CSAIL 工程学院人工智能与健康杰出教授雷吉娜·巴齐莱;化学工程学 Warren K. Lewis 教授克拉夫斯·F·延森;化学工程学 Hoyt C. Hottel 教授威廉·H·格林;以及论文资深作者、CSAIL 电气工程学 Thomas Siebel 教授兼数据、系统与社会研究所成员托米·S·亚科拉。这项研究将于本周在神经信息处理系统大会上发表。
描绘分子结构
在分子图中,分子的各个原子表示为节点,连接原子的化学键表示为边。
GeoMol 运用了一种近期出现的深度学习工具——消息传递神经网络,这种网络专为处理图结构而设计。研究人员对消息传递神经网络进行了改造,使其能够预测分子几何结构的特定要素。
给定一个分子图,GeoMol 首先预测原子间化学键的长度以及各个化学键的键角。原子的排列和连接方式决定了哪些键可以旋转。
随后,GeoMol 分别预测每个原子局部邻域的结构,并通过计算扭转角再将其对齐,组合相邻的可旋转键对。扭转角决定三个相连部分的运动;在这里,这三个部分是连接四个原子的三条化学键。
帕塔奈克说:“可旋转键在这里可能取值范围很大。因此,使用这些消息传递神经网络,可以让我们捕捉大量影响预测的局部和全局环境。可旋转键可以取多个值,我们希望预测能够反映其背后的分布。”
克服现有难题
预测分子三维结构的一项重大挑战,是对手性进行建模。手性分子无法与其镜像重合,就像一双手一样(无论怎样转动双手,它们的特征都无法完全对齐)。如果分子具有手性,其镜像与周围环境的相互作用方式也会不同。
这可能导致药物与蛋白质发生错误相互作用,进而引发危险的副作用。加内亚表示,目前的机器学习方法通常需要经过漫长而复杂的优化过程,以确保正确识别手性。
由于 GeoMol 会分别确定每条键的三维结构,因此它能在预测过程中明确界定手性,无需事后再进行优化。
完成这些预测后,GeoMol 会输出一组可能的分子三维结构。
加内亚说:“现在,我们可以把自己的模型与一个预测分子如何附着于蛋白质特定表面的模型端到端连接起来。我们的模型并非独立的流程,很容易与其他深度学习模型集成。”
一个“超高速”模型
研究人员使用一个分子数据集测试了他们的模型,该数据集包含分子可能呈现的三维形状,由工程学 Jeffrey Cheah 职业发展讲席教授拉斐尔·戈麦斯-邦巴雷利和研究生西蒙·阿克塞尔罗德开发。
他们将模型能够捕捉到的这些可能三维结构的数量,与机器学习模型及其他方法进行了比较评估。
在几乎所有情况下,GeoMol 在所有测试指标上的表现都优于其他模型。
帕塔奈克说:“我们发现自己的模型速度极快,这让我们非常振奋。更重要的是,随着可旋转键增多,人们预计这些算法会显著变慢,但我们实际上并没有看到这种情况。速度会随着可旋转键数量平稳变化,这让人对今后使用这类模型充满期待,尤其适用于需要快速预测蛋白质内部三维结构的场景。”
未来,研究人员希望将 GeoMol 用于高通量虚拟筛选领域,利用该模型确定能够与特定蛋白质相互作用的小分子结构。他们还希望利用更多训练数据持续改进 GeoMol,使其更有效地预测含有许多柔性键的长分子结构。
未参与这项研究的 Relay Therapeutics 计算平台主管副总裁帕特·沃尔特斯说:“构象分析是计算机辅助药物设计中许多任务的关键环节,也是推动机器学习方法在药物发现中发展的重要组成部分。我很高兴看到这一领域不断取得进展,也感谢麻省理工学院为该领域的广泛认知作出贡献。”
这项研究由药物发现与合成机器学习联盟资助。