全世界都在期盼研制出一种能够终结这场大流行、使生活恢复正常状态的疫苗。
但我们何时才能期待疫苗研制完成?研发者又将如何确认其安全有效?
弗吉尼亚大学医学教授威廉·佩特里对此作出解释。
目前,新冠疫苗正处于最后研究阶段,您可能一直在想,美国食品药品监督管理局(FDA)将如何判定一种疫苗是否安全有效。
根据目前三期试验的进展情况,这些试验的结果不太可能在11月之前公布。但很可能不止一种,而是多种相互竞争的新冠疫苗将在2020年底前被证明安全有效。
我是一名科学家,也是一名传染病专家,任职于弗吉尼亚大学。我在该校照护新冠患者,并开展有关此次大流行的研究。我还是世界卫生组织新冠疫苗优先接种专家组的成员。
新冠疫苗在人体临床试验中的进展如何?
三期研究正在进行中,涉及莫德纳和BioNTech/辉瑞的疫苗、牛津大学/阿斯利康的病毒载体疫苗,现在还包括强生公司的病毒载体疫苗。
这些疫苗均利用SARS-CoV-2刺突糖蛋白(病毒借以感染细胞的蛋白质),促使免疫系统产生具有保护作用的抗体,并引发针对该病毒的细胞免疫反应。保护性抗体通过阻止刺突糖蛋白使病毒附着于人体细胞,从而中和导致新冠肺炎的SARS-CoV-2病毒。
以莫德纳的核酸疫苗为例,编码刺突糖蛋白的信使RNA被包裹在一个脂肪微粒(称为脂质体)中,以保护mRNA不被降解,并使其能够进入细胞。这些指令进入细胞后,mRNA被人体细胞的机制读取,并转化为大量刺突蛋白,从而使免疫系统能够做出反应,开始产生针对该冠状病毒的抗体。
牛津大学/阿斯利康以及强生公司的疫苗采用了不同的策略来激活免疫反应。这种疫苗利用一种在黑猩猩中发现的腺病毒,将制造刺突糖蛋白的指令输送到细胞中。
制药公司杨森和默沙东开展的一期和二期研究同样采用与牛津大学/阿斯利康及强生疫苗相似的病毒载体,而诺瓦瓦克斯和葛兰素史克-赛诺菲的疫苗则直接使用刺突蛋白本身。
动物试验表明疫苗可提供针对冠状病毒感染的保护
在新冠肺炎动物模型中开展的研究提供了令人信服的证据,表明接种刺突糖蛋白疫苗将能够提供保护。实验显示,当免疫系统接触到刺突蛋白(其本身无法引发疾病)时,免疫系统将产生抗体反应,从而预防SARS-CoV-2感染。
在仓鼠实验中,采用腺病毒载体(例如牛津大学/阿斯利康所用的方法)接种刺突糖蛋白进行免疫。仓鼠在感染SARS-CoV-2后,得到了防止肺炎、体重下降和死亡的保护。
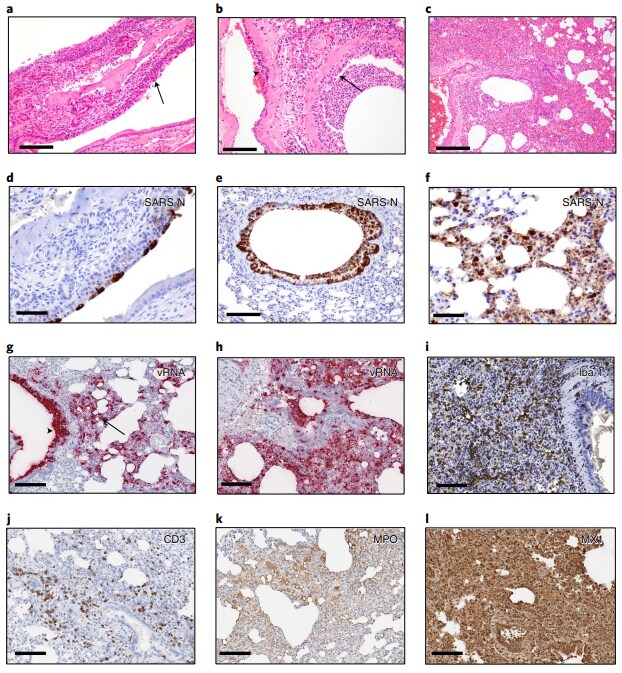
在非人灵长类动物中,DNA疫苗(可递送刺突糖蛋白基因)减少了肺部的病毒含量。能够产生阻止病毒附着于人体细胞的抗体的动物,最有可能得到保护。
早期的一期和二期人体研究显示了哪些结果?
总体而言,疫苗接种所引发的中和抗体反应比甚至超过了新冠康复患者所表现出的反应。
这一情况同样适用于目前处于三期试验阶段的莫德纳疫苗,以及康希诺生物和牛津大学/阿斯利康的疫苗。
观察到了哪些副作用?
医生记录到 轻度至中度反应 ,这些情况是在受试者接种后最长28天内被观察到的。这些副作用包括注射部位的轻微疼痛、发热和触痛,以及发烧、乏力、关节痛和肌肉痛。
但一期和二期研究的设计规模较小,仅有数百名参与者。因此,这些试验的规模不足以发现不常见或罕见的副作用。
最近,在三期牛津大学/阿斯利康疫苗试验中,安全性作为首要目标得到了突出体现,其中一名接种者出现了脊髓炎症。目前尚不清楚该疫苗是否导致了这一反应——这可能是一例与疫苗无关的新发多发性硬化症——但在美国,三期试验已被暂停,直至获得更多信息。
FDA如何确保疫苗既安全又能迅速研制成功?
美国食品药品监督管理局已向行业发布指导意见,阐明了研发并最终获批预防新冠的疫苗所需的步骤——这些与所有疫苗所要求的严格安全标准相同。
不过,有一些加快审批进程的方式以“平台技术”为核心。这意味着,如果某种疫苗采用了此前已被证明安全的方法(例如腺病毒),企业可能能够利用此前收集的毒性和药代动力学数据,加快临床试验的审批。
虽然速度与安全性似乎是相互冲突的目标,但值得欣慰的是,各竞争性疫苗生产商已共同承诺不会屈从于任何政治压力而仓促批准疫苗,而是坚持最严格的安全标准。
疫苗需要达到多大的保护效力才能获得FDA批准?
对于新冠疫苗的批准,FDA为三期试验主要终点设定的标准是50%的保护率。
保护是指针对有症状新冠感染的保护,其定义为经实验室确诊的SARS-CoV-2感染,并伴有发热或寒战、咳嗽、呼吸急促、乏力、肌肉酸痛、味觉或嗅觉丧失、鼻塞或流涕、腹泻、恶心或呕吐等症状。
这意味着,有效疫苗被认为是能够使接种者的感染人数减少一半的疫苗。这是预计具有临床价值的最低保护水平。部分原因在于,如果较低的效力水平导致接种者因认为自己已完全受到保护而减少佩戴口罩或保持社交距离,反而可能会增加新冠感染人数。
由于疫苗可能在预防重症新冠方面更为有效,FDA规定对重症新冠的保护应作为次要终点。
在三期试验中,需要接种多少人才能判断疫苗是否有效?
目前的三期试验正在招募30,000至40,000名受试者。其中大多数参与者将接种疫苗,部分参与者将接种安慰剂。
三期研究结果的具体公布时间,很大程度上取决于安慰剂组的感染率。此类疫苗研究的方法是检验:与接受安慰剂的组别相比,接种疫苗组中自然发生的新冠病毒感染是否更少。
因此,尽管美国新冠感染人数近期已从每天70,000例降至40,000例,这是一个好消息,但新增感染人数的下降可能会拖慢疫苗研究的进程。
紧急使用授权能否加快疫苗的审批?
在目前面临新冠大流行这样的紧急情况下,当前每天约有700例新增死亡和40,000例新增病例,FDA获授权允许在疾病诊断、治疗和预防中使用未获批准的产品,其中包括疫苗。
疫苗的标准审批流程可能需要对接种后的受试者进行一年以上的观察。如果短期安全性良好,且疫苗能够有效预防新冠,那么该疫苗即可在仍在研究期间,依据紧急使用授权获准使用。
根据紧急使用授权,FDA将继续收集信息,包括来自疫苗生产企业的获益与危害信息,以及对与疫苗相关的增强型呼吸道疾病或其他可能仅在百万分之一人群中出现的罕见并发症的监测。
在审批方面我们应有怎样的预期?
我预计,FDA将根据其紧急使用授权权限,在2020年底前批准数种疫苗,以便立即开始接种,优先接种对象包括一线救援人员、医护人员、老年人以及患有基础疾病的人群。
随后将迅速向普通大众推广疫苗接种,与此同时,FDA和疫苗生产商将持续监测副作用,并致力于改进这些首批疫苗。这一过程预计需要数月时间。
明年的生活可能无法完全恢复正常,但所有迹象都表明2021年将更加健康。